药研导航整理
结论摘要:美国食品药品管理局(FDA)于 2026 年 1 月发布《药品和生物制品临床试验中贝叶斯方法的使用》行业指南草案,由药品评价与研究中心(CDER)与生物制品评价与研究中心(CBER)联合签发,重点讨论如何用贝叶斯方法支持旨在证明有效性和安全性的临床试验的主要推断。封面标明“含非约束性建议 / 草案——不宜实施”(Contains Nonbinding Recommendations / Draft — Not for Implementation)。《联邦公报》说明,发布该草案是为履行《处方药使用者付费法案》(PDUFA)第六轮再授权下就贝叶斯方法发布草案指南的承诺;征求意见截止于 2026 年 3 月 13 日。截至 2026 年 11 月 18 日检索,FDA 指南目录页仍将其列为 2026 年 1 月草案,未见终稿。
来源:FDA 指南草案正文(2026 年 1 月,官方 PDF);FDA 指南目录页;《联邦公报》通告 91 FR 1190(文件号 2026-00325,发布日期 2026-01-12);案卷号 FDA-2025-D-3217。
适用对象:生物统计、临床医学、临床药理,以及药品和生物制品的注册与药政事务人员。
一、事件与结论
FDA 于 2026 年 1 月发布《Use of Bayesian Methodology in Clinical Trials of Drug and Biological Products》行业指南草案。文件由 CDER 生物统计办公室与 CBER 生物统计处起草,适用于研究性新药申请(IND)、新药申请(NDA)、生物制品许可申请(BLA)及其补充申请。指南脚注写明,文中“药品”(drugs)包括人用药品和生物制品。
需要先把文件的监管地位说清楚。这是一份草案,封面同时写有“含非约束性建议”和“草案——不宜实施”。《联邦公报》通告引用 21 CFR 10.115,说明终稿后该文件将代表 FDA 当时的思路,本身没有法律约束力;只要方法符合适用的法律和法规,也可以采用其他做法。意见征集截止日为 2026 年 3 月 13 日。截至 2026 年 11 月 18 日,官方指南页仍标注为 Draft Guidance for Industry January 2026,并重复“不宜实施、含非约束性建议”。因此,本文按草案整理,不能把它当成已实施的终稿要求。
草案的重点不是一般性地介绍贝叶斯计算,而是:在旨在支持有效性和安全性的临床试验中,如何把贝叶斯方法用于主要推断。引言也提到,贝叶斯计算还可用于期中分析或适应性调整的时机,以及为后续试验的设计要素(例如剂量选择)提供信息,但文件明确把主要关注点放在主要推断上。指南还提醒:除非引用了法定或法规要求,其中的建议都是推荐性的;文中的“should”表示建议,而不是强制要求。
(来源:FDA, Guidance for Industry, “Use of Bayesian Methodology in Clinical Trials of Drug and Biological Products,” Draft, January 2026, 封面与第 I 节,第 1 页;《联邦公报》91 FR 1190;FDA 指南目录页。检索日期 2026-11-18。)
二、为什么对研发重要
贝叶斯与频率派的核心差别,在这份草案里被直接落到监管沟通上:先验分布是区分两类方法的主要特征。先验加上由当前试验数据形成的似然,经贝叶斯定理得到后验;推断通常以后验均数、可信区间(credible interval)和后验概率来表达,例如治疗效应大于 0 的后验概率。可信区间按后验概率包含参数,例如 95% 可信区间。
对申办方来说,这意味着三件很具体的事。
第一,一旦在主要终点上使用贝叶斯方法,就不能默认沿用频率派试验里几乎总是采用的那套成功标准。频率派方案通常把全部主要和次要估计目标的族系 I 类错误率(familywise Type I error rate,FWER)控制在单侧不超过 0.025。草案写明,在对主要估计目标做贝叶斯推断时,尤其在借用外部信息的情况下,这一默认标准可能并不适用或不适当,因此需要审慎规定替代的成功标准。最常见的形式是后验概率 Pr(d > a) > c:d 是治疗效应的总体摘要,a 是被认为有获益的最低阈值,c 是支持有效性结论的最低概率。若数值越小获益越大,则写成 Pr(d < a) > c。
第二,要用信息先验把外部信息借进前瞻性试验的主要分析,申办方应提供充分论证,并评估可行性(包括不借用的替代方案)和所用信息的相关性。草案指出,这类提议迄今最常见于儿科和罕见病;其他领域可个案考虑,并建议尽早与 FDA 讨论。先验的构造应系统、透明,并在方案中预先规定、充分论证,论证还须覆盖先验的影响力和相应设计的运行特征。
第三,运行特征的评价方式取决于试验是否把成功标准校准到 I 类错误率。校准到 I 类错误率时,主要看 FWER、把握度,以及点估计的偏倚与均方误差、区间的覆盖率和宽度。不校准时,结论的准确性强烈依赖先验选择,需要报告贝叶斯把握度、正确决策概率,以及在先验上平均后的期望偏倚、期望均方误差、可信区间的期望覆盖或宽度。无论哪一种,安全性与耐受性等其他目标也应纳入整体设计和研发计划,而不能只看有效性成功标准。
(来源:同草案第 II、IV、V 节,第 1–2、5–12 页。检索日期 2026-11-18。)
三、已用于监管申报的六类场景
草案第三节用已出现在监管申报中的情形,说明贝叶斯方法可以在哪些地方发挥作用。这些例子是说明性的,不能直接当成可复制的模板;具体试验仍须按适应证、估计目标和可获得的外部信息单独论证。
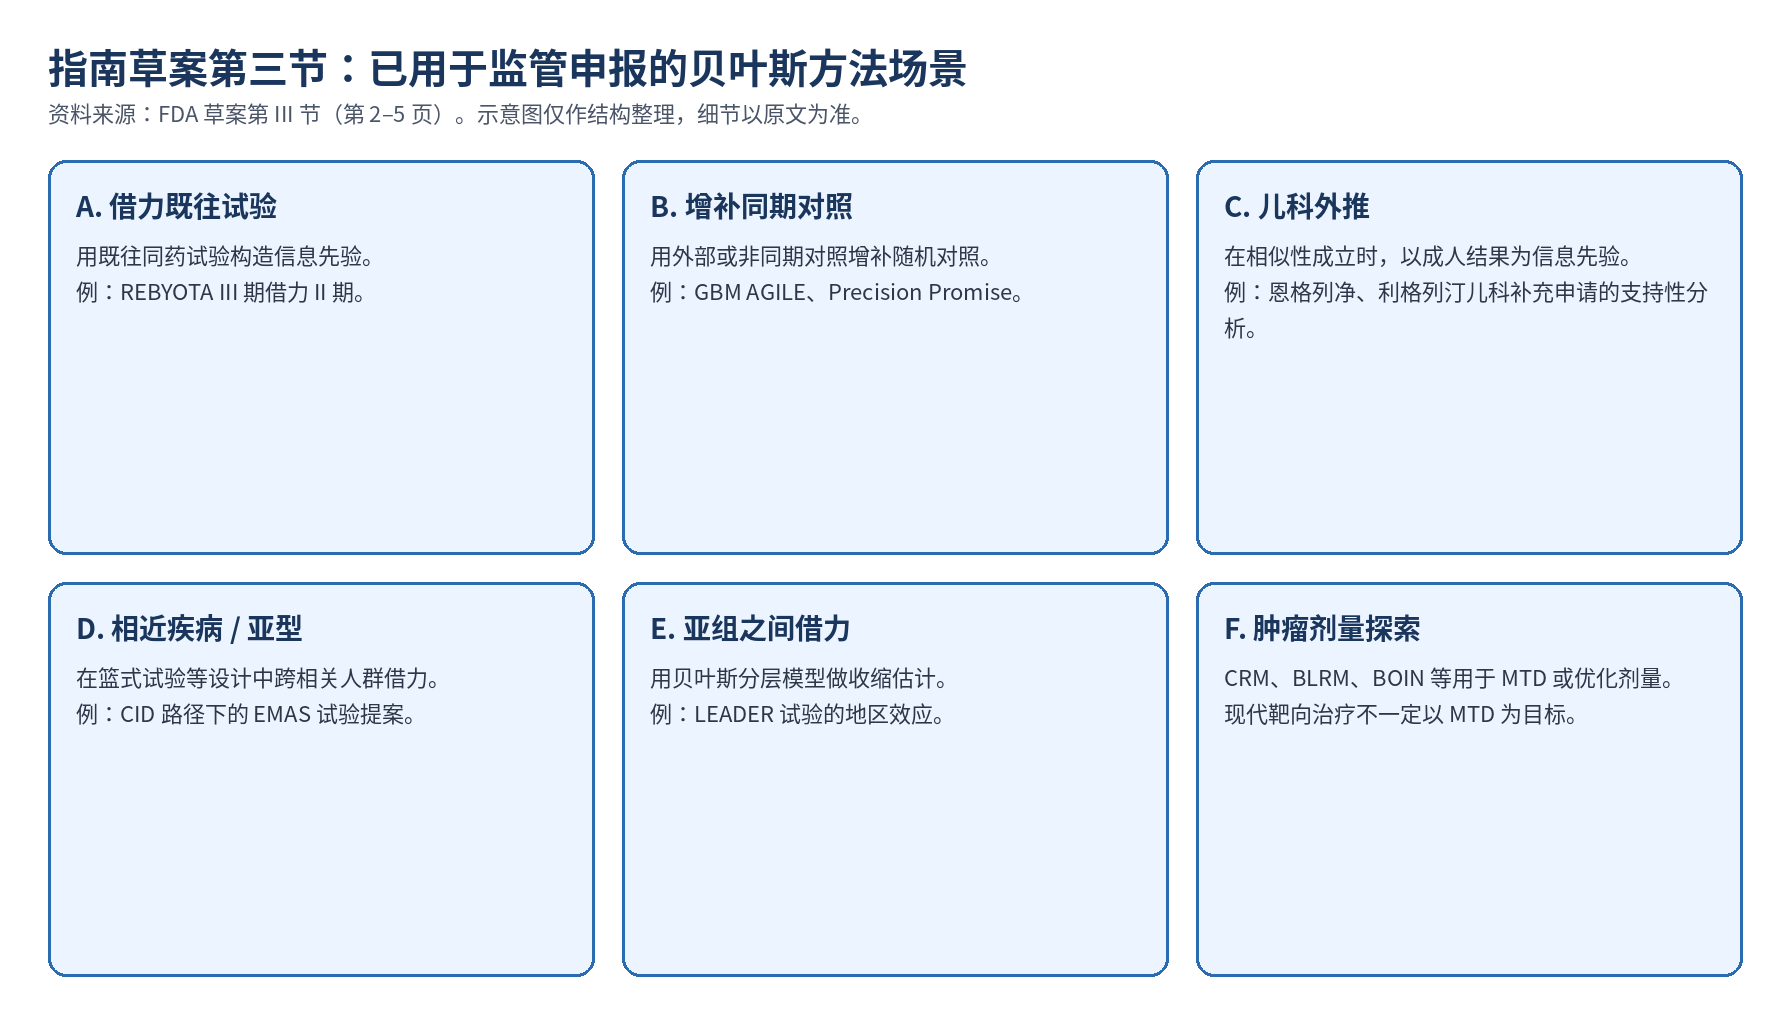
A. 借用既往试验。 用同一药品既往试验的结果,为当前试验构造信息先验。草案举出 2022 年获批的 REBYOTA(fecal microbiota, live–jslm):III 期试验在分析中借用了 II 期数据。
B. 用外部或非同期对照增补同期对照。 在随机对照仍然存在的前提下,用外部或非同期数据增补对照臂,以减少分配到对照的受试者人数,或提高估计精度。草案提到平台试验 GBM AGILE(NCT03970447)和 Precision Promise(NCT04229004),以及经由复杂创新试验设计(CID)路径提出的一项儿科多发性硬化试验例子。增补的前提是外部对照与同期对照足够可比;时间漂移、入排标准差异和治疗背景变化都可能削弱相关性。
C. 儿科外推。 草案援引 ICH E11(R1) 对儿科外推的定义:在疾病进程和预期对药物的反应与参考人群足够相似时,可将参考人群的有效和安全信息外推。贝叶斯方法可以把成人试验结果表示为信息先验。草案提到恩格列净(empagliflozin)和利格列汀(linagliptin)近期刊儿科 2 型糖尿病补充申请中的支持性分析,并强调相关性判断至关重要;同时指向 ICH E11A(2024 年 12 月)等儿科外推相关文件。需要注意:原文把这两项写成“支持性分析”,本文不将其表述为批准的唯一或主要依据。
D. 在相近疾病或亚型之间借用。 典型场景是篮式试验:同一药品在多种相关疾病或分子亚型中评价,通过模型在各队列之间部分共享信息。草案提到经由 CID 路径提出、使用贝叶斯分层模型(BHM)的 EMAS 癫痫试验例子。分层模型把各疾病或亚型的效应看作来自更高一层的共同分布,从而在“完全分开估计”和“完全合并”之间取得折中。
E. 亚组之间借用。 思路与 D 类似,但对象是同一试验内的亚组。收缩估计把某一亚组的粗估计,向总体估计作一定程度的拉近,以提高亚组估计的精度。草案以 LEADER 试验为例:该试验比较利拉鲁肽与安慰剂,对象是心血管高风险的 2 型糖尿病患者,用 BHM 估计亚洲、欧洲、北美和世界其他地区的效应,以帮助澄清潜在的地区差异。草案还提到,BHM 也曾用于部分 FDA Drug Trials Snapshots 中的亚组分析,并举出 Rinvoq 的 Snapshot 作为例子。
F. 肿瘤剂量探索试验。 尽管目录标题写作 “Dose-Finding Trials”,正文标题是 “Dose-Finding Trials in Oncology”。肿瘤剂量探索历史上多用非随机递增设计寻找最大耐受剂量(MTD)。贝叶斯方法被提出用于提高效率(例如更早到达 MTD)、优化剂量选择(减少毒性、改善疗效),并在队列人数和评估时点上增加灵活性。寻找 MTD 的设计包括模型型方法,如连续再评估法(CRM)、贝叶斯 logistic 回归模型(BLRM);以及模型辅助方法,如贝叶斯最优区间设计(BOIN)、改良毒性概率区间(mTPI、mTPI2)。草案注明,BOIN 已获得用于 I 期肿瘤剂量探索试验的 fit-for-purpose 认定。同时,对于激酶抑制剂、抗体等现代靶向治疗,选择优化剂量可能比继续以 MTD 作为后续开发目标更为适当;已有以识别此类剂量为目标的早期试验贝叶斯设计。
(来源:同草案第 III 节,第 2–5 页,及相应脚注。检索日期 2026-11-18。)
四、成功标准与运行特征
成功标准应在试验设计阶段预先规定,用于判断主要目的是否达到,并作为与 FDA 讨论试验结果能否构成实质性有效证据的参照。它也会反过来影响样本量、把握度等设计要素。对所有使用贝叶斯方法的主要终点和关键次要终点,都应规定成功标准;若试验包含期中决策(例如成组序贯),则每个决策时点都要规定相应标准。
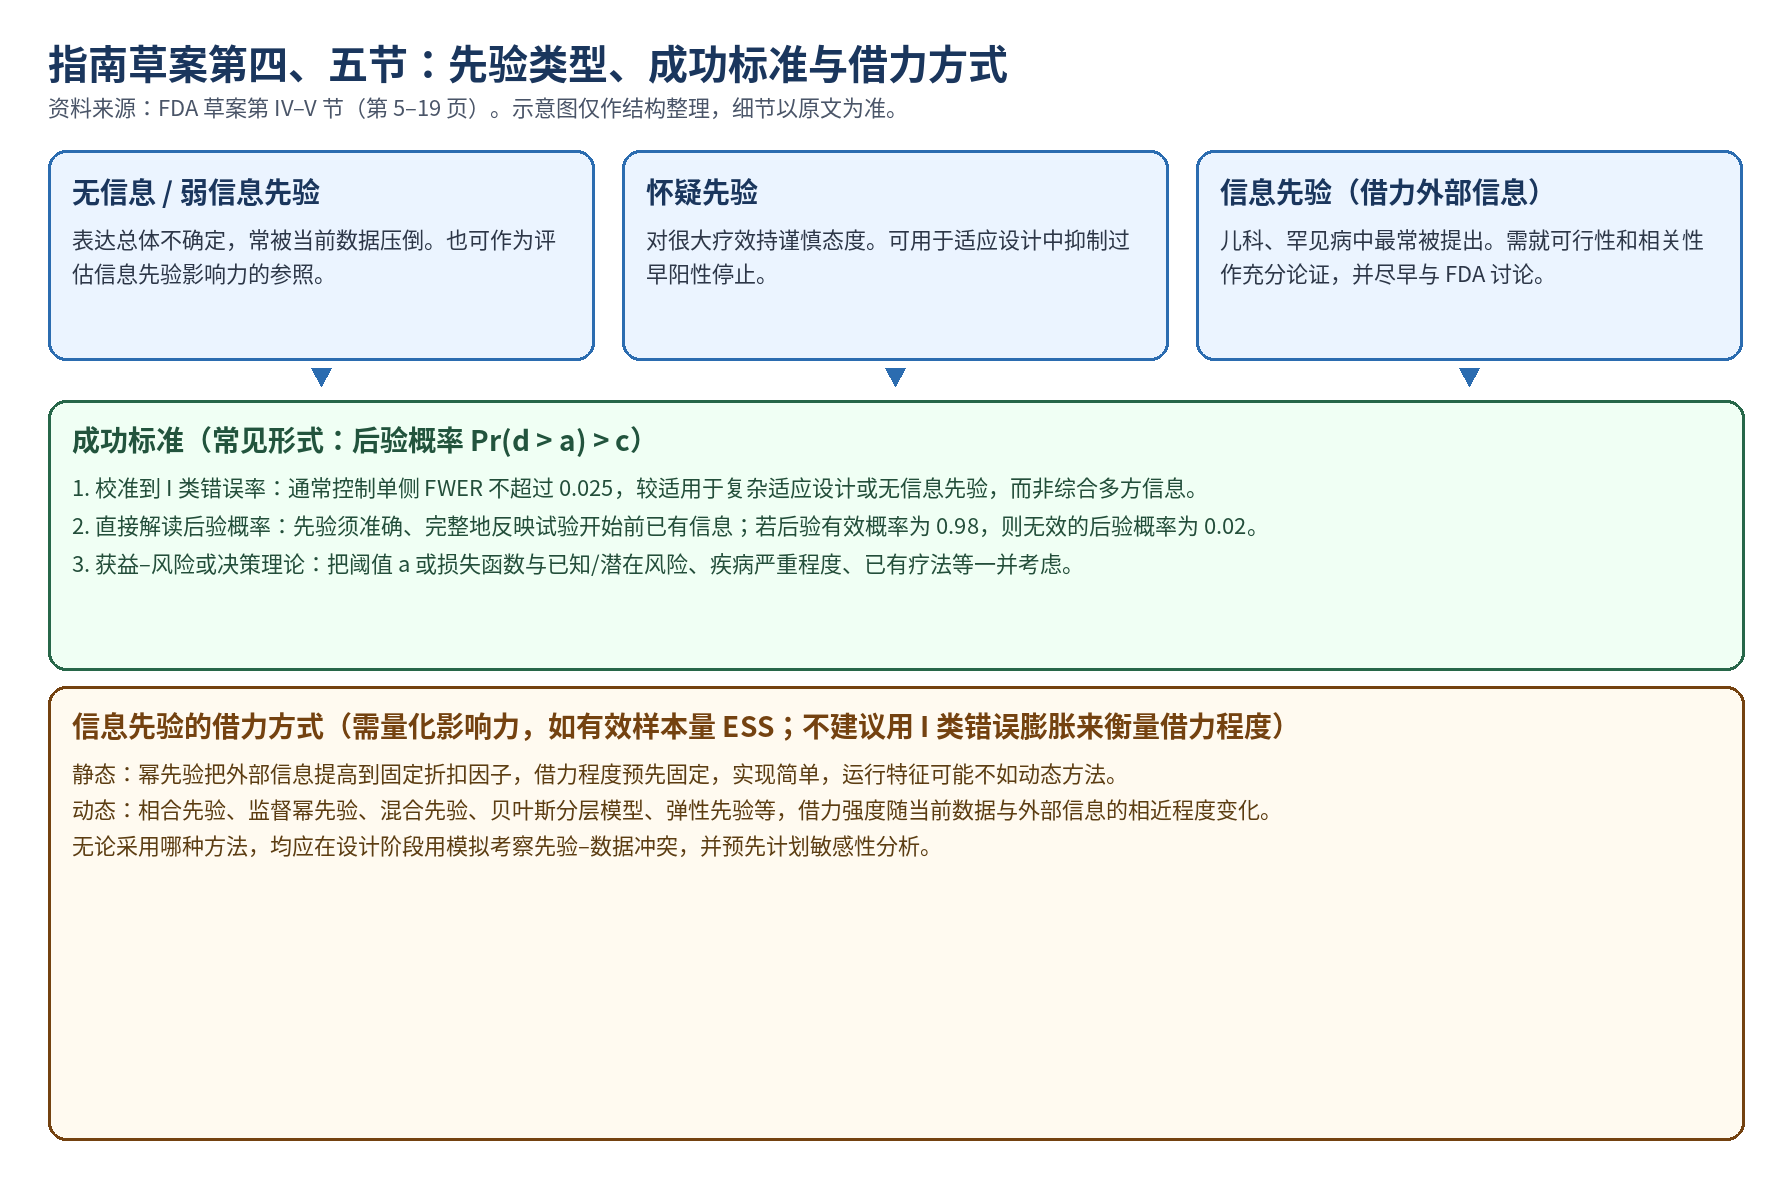
草案把规定 a 和 c 的途径归纳为三类,选用哪一类取决于试验目的和具体方法。
1. 校准到 I 类错误率。 把 a 和 c 选到使总体 FWER 控制在既定水平,通常是单侧 0.025。草案认为,这一做法较适用于并非为了综合多方信息、而是为了实现复杂适应设计的情形,以及采用无信息先验、表达缺少相关先验信息的设计。优效设计中 a 取 0,非劣效设计中 a 依据非劣效界值 m 确定;随后确定 c 主要是计算问题。简单情形(含部分无信息或共轭先验)可以解析导出 c,更复杂的适应设计则常用模拟近似。若成功标准按 I 类错误率校准,期中标准也应保证在全部决策时点上总体控制 FWER;样本量可在受控的 FWER 下按目标把握度计算。
2. 直接解读后验概率。 若先验已被选为对试验开始前已有信息的准确概括,决策可以直接依据后验本身。此时若 Pr(d > a) = c,则治疗效应小于 a 的后验概率小于 1-c。草案举例:若有效的后验概率为 0.98,则无效的后验概率为 0.02。成功标准于是变成:在该具体情形下,1-c 这么大的“无效”机会是否足够小。这种方法适合明确借助外部数据支持决策的分析,但不限于这种情形。关键前提是:先验的规定必须准确、完整地反映外部数据,结论才站得住。
3. 基于获益–风险评价或决策理论。 最简单的做法是把阈值 a 选到足以抵消已知或潜在产品风险。更复杂的做法可以把疾病严重程度、是否已有批准疗法等外部因素纳入考虑。决策理论途径会评估“批准无效药”或“不批准有效药”的潜在负面后果,有时称为“损失”(loss),并形成使期望损失最小的成功标准。损失函数可以同时包含安全性和有效性,从而把获益–风险评价写入正式决策。
运行特征方面,频率派的检验运行特征(FWER、把握度)可以在试验前、在关于参数真值的固定假设下算出来,常规取值是单侧 FWER 0.025、把握度 80% 或 90%。贝叶斯推断以后验为基础,运行特征因此同时依赖先验和观测数据。草案还提醒:贝叶斯框架下“假阳性”的概念,是以作出阳性结论为条件,而不是以原假设为真为条件。
由此分成两条路径。已经校准到 I 类错误率的试验,主要运行特征与频率派试验相同,一般用大量模拟、在原假设或备择假设为真的条件下估计 I 类错误率和把握度,并迭代调整样本量、先验、成功标准和期中边界;模拟应覆盖参数(如方差、基线率)和操作性假设(如入组速度)的合理范围。不需要校准到 I 类错误率时(须申办方与 FDA 达成一致),结论准确性强烈依赖先验,以及数据模型是否充分、试验设计是否适当、测量是否准确。此时在先验上计算设计特征,例如贝叶斯把握度——即在先验上平均后、达到成功标准的概率——并据此选择样本量。另一个相关指标是正确决策概率,类似于诊断试验的阳性预测值:在所有得出“有效”结论的模拟试验中,真正存在阳性治疗效应的比例。估计方面则看在先验上平均后的期望偏倚、期望均方误差,以及可信区间的期望覆盖或宽度。
草案区分分析先验和设计先验(有时也称抽样先验)。分析先验必须预先规定,是最终分析实际使用的先验。实践中通常还有一组合理的设计先验,专门用来计算设计特征:模拟时先从设计先验抽取参数,再用分析先验分析生成的数据。例如,可用以最小临床重要差异(MCID)为中心的治疗效应先验来评价贝叶斯把握度;若只想考察“治疗有效”的情形,设计先验也可以限制在表明有效的区间或点质量上。同时应考虑对治疗效应持悲观假设的设计先验。比较不同设计先验下的运行特征,可以衡量设计对先验选择的敏感性,或说明即使设计先验与分析先验并不一致,作出错误决策的概率仍然很低。一般而言,样本量较小,或较早的期中分析使有效样本量变小时,试验特征对分析先验更为敏感。
(来源:同草案第 IV 节,第 5–10 页。检索日期 2026-11-18。)
五、先验分布:这份草案写得最细的部分
先验是贝叶斯分析区别于频率派的主要特征,可以反映正、负或中性的已有信息。构造过程应系统设计、实施并记录;申办方应在方案中预先规定并论证完整细节,包括影响力是否适当,以及在该先验下设计的运行特征。信息先验通常需要比无信息或弱信息先验更充分的论证。
无信息与弱信息先验表达对参数的总体不确定。无信息先验旨在不使用外部信息,具体构造方法并不唯一。弱信息先验可以纳入关于终点可能变化幅度、既往变异程度等一般信息。在许多情形下,这类先验会被观测数据压倒,最终结论主要由当前数据决定;但当数据对某一参数提供的信息很少时,它们也可能把权重放到已知不太可能的参数值上,从而对估计产生较大影响。这类先验还对参数变换不一定不变,设计阶段应检查诱导先验。它们也常被用来对照信息先验的影响力,或作为敏感性分析。
怀疑先验表达对“很大疗效”的审慎。草案举出两类可能情形:相近药物或适应证已有多项失败试验,因而对再一次出现获益持怀疑;或者新药相对于现有疗法很可能只有增量改善,因而不宜轻易接受“显著优于现有疗法”的结论。草案写明,这类做法在药品研发中尚非常规,但在上述情形下可以考虑。在适应设计中,若希望校准到 I 类错误率,怀疑先验也可作为修改决策规则之外的另一种选择:它会抵消早期随机偏高或偏低,从而使早期停止需要更强的早期获益证据。与之相对,带有一定正向信念的“乐观先验”(enthusiastic priors)可类似地用于控制因无效而提前停止。
用信息先验借用外部信息,是草案着墨最多的部分。提出将信息先验用于主要估计目标的推断时,应就可行性和相关性给出有力论证;拟用的信息来源和依赖程度都要说明,并讨论先验影响力与借用数据相关性的关系、前瞻性试验数据是否足以评价安全性和获益–风险,以及运行特征是否适当。有时在仍对将要借用的试验结果保持盲态时确定借用方法细节,会更有利。还应把与 FDA 就先验达成一致所需的时间,纳入试验筹备。
草案强调要考虑先验–数据冲突:观测数据与先验明显不一致,或更形式化地说,先验把质量主要放在使观测数据显得“意外”的抽样模型分布上。设计阶段应用模拟,在足够宽的效应范围内——包括目标人群中效应为零——考察冲突对结果可解释性的影响,并预先计划敏感性分析。先验构造是跨学科工作:相关性依赖领域知识,不确定度的量化和方法选择依赖统计学评价,过程中需要密切协作。
外部信息的识别与审阅,一般应从全部相关来源开始,可能包括药动学、药效学和临床数据(既往试验或系统评价,同一或相关病况),以及非临床数据、真实世界数据和专业指南或共识。草案列出几项应予评价的因素:
- 质量和可靠性:应与该分析所支持的监管决定相称。旨在支持监管决定的临床试验数据通常能够达到这一标准;其他来源可能需要额外工作。真实世界数据应参照 FDA 已发布的相关指南,采取必要的质量和可靠性保障。
- 预先规定:统计方法和先验构造过程(包括来源选择)均应预先规定,以减少偏倚。纳入标准和拟使用范围,应在开始系统检索、锁定具体来源之前就定义好。
- 相关性:被借用的信息应与所回答的监管问题相关;多来源时,并非同等相关。可能影响相关性的因素包括:估计目标属性是否相近(人群、终点、处理条件、间发事件的处理),测量或评估方式是否不同,数据是否新近,以及标准治疗(如合并用药)等是否已发生重要变化。
- 提供信息的研究设计:基于随机对照比较的借用,通常依赖的假设更少、也更站得住,但仍须评估效应修饰因素在来源之间的差异;基于非随机比较或单一处理条件(例如历史对照)的借用,假设更重。
- 是否可及受试者水平数据:信息通常应来自受试者水平数据,以便充分评价相关性,并在入排标准不完全对齐时按协变量调整。
确定来源之后,应完成对全部相关证据的全面评价,包括可能提示应对效应的存在或幅度保持怀疑的证据;应预先列出标准,并说明如何避免只挑选有利研究。多来源时,应预先规定并实施证据综合,系统评价和荟萃分析的常规做法在此适用。建模途径取决于来源之间的相似性、各自信息量及其关系。草案举例:若儿科试验以已批准药品为阳性对照,试验药只有成人数据,对照药则同时有儿科和成人数据,则成人数据的相关性通常低于儿科数据,模型应反映这种差别。也可以通过协变量调整或选择更贴近问题的数据子集,来提高先验数据的相关性。例如,第三节提到的多发性硬化试验,对年龄与年复发率的关系建模,以改善成人试验数据的相关性。
在借用程度上,草案区分静态和动态方法。幂先验(power prior)把基于外部数据的先验提高到一个小于 1 的固定幂,有时称为折扣因子:1 表示外部受试者与当前试验受试者同等加权,0 表示不借用,中间值表示每名外部受试者贡献的信息少于一名试验受试者。折扣因子一旦选定,借用程度即固定,因此属于静态借用。其优点是实现简单、折扣方式直观,缺点是可能不如动态方法的运行特征。文献中还有相合先验(commensurate priors)、监督幂先验等扩展,使借用程度随观测数据与先验数据的相近程度变化,属于动态方法;主要挑战之一是设定差异增大时折扣变快的速率。混合先验把两个或多个分量按预先规定且和为 1 的权重组合,权重可理解为某一数据源适用的概率;例如将基于既往试验估计的信息分量与无信息分量混合,后验对既往数据的借用将随当前数据与既往数据的相似程度而变化。难点在于设定信息分量的权重,也就是借用强度。其他折扣途径还包括贝叶斯分层模型和弹性先验(elastic priors):前者是实现可交换模型的主要方法,通过假定各组参数在某一层次上来自共同分布来诱导借用;后者先用一致性度量刻画外部与当前数据的相似程度,再据此决定借用强度。
先验的影响力应讨论并记录。监管语境中用过的度量包括:仅依据先验得到的治疗效应或目标参数估计(通常是先验均数);以及有效样本量(ESS),即把某概率分布中的信息换算成目标人群中相当于多少例患者。仅针对先验计算时称为先验 ESS。若目标人群变异大于来源人群,该数字可能大于来源样本的例数。已有多种 ESS 计算方法,一般应在全部合理结果范围内量化和汇总 ESS,并报告最大值、均数等摘要。这些度量有助于比较候选先验;使用信息先验时,应与无信息或弱信息先验(或其他相关先验)对照。还可以看先验 ESS 与计划前瞻性试验样本量之比,或与“先验 ESS 加前瞻性试验样本量”之比,以描述相对借用比例。若使用动态先验,先验贡献的 ESS 会随信息累积而变化,试验完成后应重新评估。数据收集之后,还可以报告先验与观测数据的冲突度量,以及更新后的借用强度。
草案明确不建议用 I 类错误率膨胀来衡量借用程度。借用通常会使 I 类错误率高于不借用时的名义水平(多为单侧 0.025),有文献把这种膨胀当作影响力度量;但草案指出这一做法有明显问题:借用本身以“所借信息相关”为前提,若先验假定效应非零,却用“效应为零时的预期结果”来衡量借用程度,在逻辑上不一致;动态方法还会在观测效应接近无效、因而与先验不兼容时减少借用,从而缓解 I 类错误率的升高。因此,单看 I 类错误率并不能完整评估先验的影响。
敏感性分析是必要组成部分。先验选择,尤其是信息先验且 ESS 较大时,可能改变结果和结论,因此应预先计划一系列合理的备择先验,例如改变借用数量或强度,并比较相应后验下的结果与结论。有些方法也可以把对特定假设的不确定直接写入先验本身。
(来源:同草案第 V 节,第 10–19 页。检索日期 2026-11-18。)
六、估计目标、缺失数据、软件与记录
ICH E9 和 E9(R1) 关于估计目标和缺失数据的一般考虑,同样适用于使用贝叶斯方法的试验:构造可用合理假设估计的相关主要估计目标,在设计和实施中尽量防止缺失,预先规定适当的主要分析(估计方法),记录缺失数据假设,并计划敏感性分析。贝叶斯方法既可用于主要分析中的缺失数据处理,也可用于敏感性分析。
在借用外部信息时,还须特别检查外部来源与前瞻性试验在估计目标和估计方法上是否一致。理想情况下两者应使用相同的主要估计目标和估计方法;不一致会降低外部数据的相关性,并影响对借用程度的考虑。FDA 也承认并非所有情形都可行或适宜完全对齐。若存在不对齐,可以考虑按前瞻性试验计划采用的方法重新分析外部数据,以得到更兼容的估计;若无法获得受试者水平数据,或前瞻性试验所用估计目标依赖外部来源并未采集的数据(例如停药后结局),则可能无法重分析。重新分析已完成的研究,也有对观测到的随机偏高过拟合、从而引入偏倚的风险。草案建议就外部数据的估计目标、估计方法和缺失数据处理,以及与前瞻性试验计划的差异,尽早与 FDA 讨论。
软件方面,FDA《统计软件澄清声明》写明,FDA 不要求使用任何特定软件进行统计分析;同时,ICH E9 要求用于数据管理和统计分析的计算机软件应可靠,并应具备适当的软件测试程序记录。贝叶斯推断常依赖近似抽样算法。关键是确认所用算法对该具体模型可靠:例如马尔可夫链蒙特卡洛(MCMC)可能未能充分抽到后验的某一部分,或算法中的近似不够准确。对于较复杂的模型,往往需要在最终选定模型之前用模拟评价计算的可靠性和准确性。若出现抽样或收敛问题,应为最终模型提供更详细的可靠性记录,例如在模拟报告中说明为改善抽样或收敛所采取的步骤、所评价的情形范围,以及用于实施模型的代码,以便核实抽样性质。
记录分计划与结果两部分。方案应描述并论证设计和计划的统计分析方法;就贝叶斯方法而言,须包括支持所提议验、外部信息借用、似然函数、成功标准和试验运行特征的详细信息。补充细节可放在统计分析计划或模拟报告中。全部相关信息应在设计阶段尽早提交,以便 FDA 在试验启动前有足够时间反馈。
支持先验时,一般应提供:先验的详细描述(含参数化、假设,以及若关心某参数函数时的诱导先验);假设合理性的依据;形成先验所依据的数据或其他信息。若信息先验用于主要估计目标,还须额外提供:关于借用的有力论证(含不借用的可行性与相关性);对全部相关证据的全面评价(包括提示应持怀疑的证据,以及如何避免选择性使用信息);每一纳入和排除的外部来源及其质量、相关性、数据类型(受试者水平或汇总)和完整性,以及借用程度的理由;多来源时的综合与建模途径;若使用折扣方法,对所选途径及影响借用程度的参数的描述和论证;如何处理先验–数据冲突(例如以模拟结果支持);先验影响力的量化和讨论(如 ESS 及其他度量);以及计划中的、覆盖不同借用强度的敏感性分析。
支持成功标准时,应规定全部主要和关键次要估计目标的成功标准;以后验概率为标准时,治疗效应阈值和最低有效概率均应讨论并论证;若期中可能因有效而提前停止,每个决策时点都要规定标准;若校准到 I 类错误率,应论证该选择能够控制 FWER(例如基于估计 I 类错误率的详细模拟报告)。
支持运行特征时,应说明估计方法,细节须足以让 FDA 核实数值并评价计划样本量和设计要素。校准到 I 类错误率的设计,应在一系列合理效应大小下评价 I 类错误率和把握度,以及点估计的偏倚与均方误差、区间的覆盖率和宽度。不校准时,应在相关先验下评价贝叶斯把握度、期望偏倚、期望区间宽度、期望均方误差,以及其他用于评估结论和效应估计准确性的量。
结果报告方面,草案要求给出后验结果,并在主要分析使用信息先验时,同时给出不同借用程度的其他先验选择下的后验;报告模型核查,包括先验–数据冲突评价,以及模型预测与观测数据的比较;报告抽样收敛诊断,对非直接抽样算法还应说明实际模拟设置,若偏离计划实施则须说明理由;注明所用软件及版本,并为全部主要和关键次要分析以及研究报告中的敏感性分析提供有文档的代码;使用 MCMC 时,应提供足以复现结果的细节,包括链启动所用的随机种子。研究报告还应讨论与关键试验目的相关的总体结论,并简要说明所选模型,以及结果和结论对其他合理假设和先验规定的敏感性。高度技术性的内容(例如收敛诊断)可放在研究报告附录或单独文件中。
(来源:同草案第 VI–VIII 节,第 19–24 页;FDA Statistical Software Clarifying Statement。检索日期 2026-11-18。)
七、监管路径与证据强度
就药品和生物制品临床试验中的贝叶斯方法而言,这份 2026 年 1 月文本仍是草案,不是已实施的终稿,也不具有法律约束力。它的直接作用是把 FDA 当前愿意讨论的场景、成功标准、运行特征、先验(尤其是用于主要分析的信息先验)、估计目标与缺失数据、软件和记录要求,集中写成一份可引用的沟通框架,并履行 PDUFA 第六轮再授权下发布该主题草案的承诺。终稿一旦发布,将代表当时 FDA 的思路;在此之前,申办方若计划在主要推断中使用贝叶斯方法,仍应按个案与审评部门沟通,而不能把草案例句或默认阈值当作已经固定的审评标准。
证据层级上,本文依据的是 FDA 官方指南页、官方草案 PDF 和《联邦公报》通告,不把新闻稿或二次综述当作高于正文的依据。第三节中的产品与试验例子,用于说明方法曾经如何出现在监管语境中;其中经 CID 路径提出的项目,原文写的是提案,本文不将其写成已获确认的批准依据。恩格列净和利格列汀例子在原文中是支持性分析。BOIN 的 fit-for-purpose 认定,仅在草案脚注所指向的范围内理解。
八、启示与局限
对正在设计确证性或关键性试验的团队,这份草案最有操作意义的几点是:先分清试验是“把贝叶斯计算嵌在频率派推断框架里,并校准到 I 类错误率”,还是“用信息先验把外部信息写入主要分析”;成功标准、分析先验和设计先验都要预先规定;借用外部信息时,来源选择、相关性和借用程度必须可追溯,不能事后挑选有利研究;用 ESS 等度量说清先验影响力,而不要把 I 类错误率膨胀当作借用程度的主要尺子;设计阶段就要用模拟覆盖先验–数据冲突,并写下敏感性分析;估计目标尽量与外部来源对齐,做不到时尽早和 FDA 说清差异;软件和 MCMC 的可重复性(含随机种子)是审评材料的一部分,而不是事后补充。儿科和罕见病仍然是最常被提出信息先验的领域,但并不是自动降低论证要求的免责条款。
局限也同样明确。第一,截至 2026 年 11 月 18 日仍是草案,终稿内容、示例和审评尺度都可能调整。第二,文中例子是说明性的,不能代替针对具体适应证和数据源的论证。第三,草案多次交叉引用适应性设计、多终点、肿瘤给药优化、真实世界数据、CID 沟通以及 ICH E9(R1)、E11(R1)、E11A 等文件,使用时须与这些现行文件一并阅读,而不能把本草案理解成覆盖上述全部主题的替代文本。
九、待核验
- 截至 2026 年 11 月 18 日,FDA 指南目录页仍列出该文件为 2026 年 1 月草案,未见终稿页面或“已实施”标注;若随后挂出终稿,本文需按终稿修订,不能继续按草案引用。
- 草案第三节中经 CID 路径提出的儿科多发性硬化试验和 EMAS 试验,原文表述为提案或讨论中的例子;其后续审评结论、是否采用贝叶斯主要分析,以及公开审评文件是否已更新,本文未逐一核对。
- 恩格列净、利格列汀儿科补充申请中的贝叶斯分析,原文仅写为支持性分析;批准函、标签和审评包中它们实际被赋予的证据权重,本文未展开核对。
- REBYOTA、GBM AGILE、Precision Promise、LEADER 和 Rinvoq Snapshot 的细节,以草案及脚注所引官方页面为准;若需写成单独产品或试验解读,应回到各自标签、审评文件或登记记录复核。
- 《联邦公报》写明发布该草案是为履行 PDUFA 第六轮再授权下的相关承诺;承诺条款的精确编号,本文未从 PDUFA 承诺函原文单独核出,故不另写条款号。
- 草案脚注中引用的其他 FDA 指南(如总方案、适应性设计、真实世界数据等)后续是否已修订,本文未逐份核对现行状态。
十、来源清单
- 来源:FDA, Guidance for Industry, “Use of Bayesian Methodology in Clinical Trials of Drug and Biological Products,” Draft, January 2026;官方 PDF https://www.fda.gov/media/190505/download;指南目录页 Use of Bayesian Methodology in Clinical Trials of Drug and Biological Products。检索日期 2026-11-18。
- 来源:Federal Register, “Use of Bayesian Methodology in Clinical Trials of Drug and Biological Products; Draft Guidance for Industry; Availability,” 91 FR 1190,文件号 2026-00325,发布日期 2026-01-12,意见截止 2026-03-13,案卷号 FDA-2025-D-3217;联邦公报页面;PDF https://www.govinfo.gov/content/pkg/FR-2026-01-12/pdf/2026-00325.pdf。检索日期 2026-11-18。
- 来源:FDA, Statistical Software Clarifying Statement,https://www.fda.gov/media/161196/download。草案第 VII 节引用。检索日期 2026-11-18。
- 交叉引用(草案正文或脚注提及,本文仅作指引,不代替查阅原文):ICH E9(1998)、ICH E9(R1)(2021 年 5 月)、ICH E11(R1)、ICH E11A(2024 年 12 月);FDA《Adaptive Designs for Clinical Trials of Drugs and Biologics》(2019 年 12 月)、《Multiple Endpoints in Clinical Trials》(2022 年 10 月)、《Optimizing the Dosage of Human Prescription Drugs and Biological Products for the Treatment of Oncologic Diseases》(2024 年 8 月)、《Interacting with the FDA on Complex Innovative Trial Designs for Drugs and Biological Products》(2020 年 12 月),以及真实世界数据相关指南。
© 版权声明
文章版权归作者所有,未经允许请勿转载。
相关文章



暂无评论...
